25年かけて進む舌のやせ―兄弟の男性だけが発症する球脊髄性筋萎縮症
第108回医師国家試験 D問題 第30問
国試問題にチャレンジ
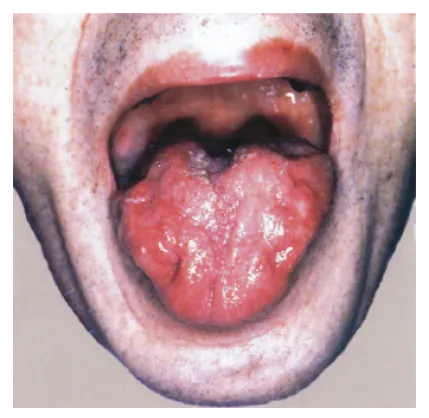
60歳の男性。嚥下障害を主訴に来院した。35歳ころに下肢の筋力低下が出現し,徐々に進行した。40歳ころには上肢にも筋力低下が出現し,両手に粗大な動作時振戦がみられるようになった。50歳ころには,ろれつが回りにくくなり,半年前から嚥下障害が出現し鼻声になった。平地歩行はかろうじて可能である。発話の際に顔面筋の線維束性収縮が認められる。患者は3人兄弟の末子で兄が同じ症状を示すという。挺舌時の写真を別に示す。 最も考えられるのはどれか。
- a.Huntington病
- b.球脊髄性筋萎縮症
- c.遺伝性脊髄小脳変性症
- d.Charcot-Marie-Tooth病
- e.Becker型進行性筋ジストロフィー
対話形式の解説
 ドクター
 医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター
まとめ
成人男性に四肢の筋力低下と球症状(構音障害・嚥下障害・開鼻声)が数十年単位で緩徐に進行し、舌萎縮や口周囲・顔面の線維束性収縮など純粋な下位運動ニューロン障害の所見がそろえば、球脊髄性筋萎縮症(Kennedy病)を考えます。原因はX染色体上のアンドロゲン受容体遺伝子のCAGリピート伸長で、X連鎖劣性遺伝のため男性のみに発症し、手指振戦、女性化乳房、精巣萎縮、CK上昇、耐糖能異常の合併が特徴です。錐体路徴候を伴わない点と非常に緩徐な経過でALSと区別し、Huntington病(基底核)、脊髄小脳変性症(小脳)、Charcot-Marie-Tooth病(末梢神経)、Becker型筋ジストロフィー(筋)とは病変部位の違いで鑑別します。治療ではLH-RHアゴニストのリュープロレリンが進行抑制目的で用いられ、進行期には誤嚥性肺炎への対策が重要です。症状を病変部位・経過・遺伝形式の3軸で整理する考え方は、神経変性疾患全般の鑑別に役立ちます。
解答・解説
正解はbです
所見の整理
・男性。35歳ころに下肢の筋力低下で発症し、40歳ころには上肢へ広がり、50歳ころから構音障害(ろれつが回りにくい)、半年前から嚥下障害と鼻声が加わった。25年かけてゆっくり進行し、60歳でもかろうじて歩行できている。成人発症で非常に緩徐な経過である。 ・構音障害・嚥下障害・鼻声(軟口蓋の筋力低下で呼気が鼻に漏れる開鼻声)は、延髄の運動神経核が支配する筋の障害による「球症状」である。 ・発話時に顔面筋の線維束性収縮(筋線維の束が不規則にピクピクと細かく収縮する現象)がみられる。線維束性収縮は下位運動ニューロン(脳幹の運動神経核や脊髄前角細胞とその軸索)の障害を示す所見である。特に口周囲の筋に動作時に出る線維束性収縮は本症に特徴的とされる。 ・挺舌時の写真では、舌の萎縮(舌の表面がでこぼこし、しわが寄ったように痩せている)がみられ、延髄の舌下神経核の障害、すなわち下位運動ニューロン障害を示す。 ・両手の粗大な動作時振戦は、手を使う際や姿勢保持時に目立つ振戦で、本症でしばしばみられる。 ・3人兄弟の末子で兄にも同じ症状がある。男性の同胞に発症していることから、X連鎖劣性遺伝(または常染色体劣性遺伝)の遺伝性疾患が考えられる。
診断へのプロセス
成人男性に発症し、四肢と球筋の筋力低下・筋萎縮が緩徐に進行し、舌萎縮と顔面の線維束性収縮という下位運動ニューロン障害の所見がそろい、男性同胞に同病がいる。この組み合わせは球脊髄性筋萎縮症(SBMA: spinal and bulbar muscular atrophy、Kennedy-Alter-Sung病)に典型的である。筋萎縮性側索硬化症(ALS)も球症状と線維束性収縮をきたすが、ALSは上位運動ニューロン障害(腱反射亢進、病的反射など)を伴い、多くは発症から数年で呼吸不全に至る。25年にわたる非常に緩徐な経過や家族歴はALSとして非典型的である。
設問の考え方
選択肢の疾患は、病変の主座がそれぞれ異なる(大脳基底核、下位運動ニューロン、小脳、末梢神経、筋)。どの部位の障害で本例の症状が説明できるかを考えれば、下位運動ニューロン疾患である球脊髄性筋萎縮症に絞り込める。
選択肢考察
- ×a. Huntington病
誤り。Huntington病は第4染色体短腕のHTT遺伝子(ハンチンチン遺伝子)におけるCAGリピート(3塩基の繰り返し配列)の異常伸長による常染色体優性遺伝の疾患である。大脳基底核の線条体(特に尾状核)が変性し、舞踏運動(踊るような不規則で素早い不随意運動)、認知機能障害、易怒性・抑うつなどの精神症状が三主徴となる。画像では尾状核の萎縮による側脳室前角の拡大がみられる。本例のような舌萎縮・線維束性収縮などの下位運動ニューロン障害は生じず、舞踏運動や認知症の記載もない。また優性遺伝であれば、兄弟だけでなく親の世代にも発症者がいるのが通常である。
- ○b. 球脊髄性筋萎縮症
正しい。球脊髄性筋萎縮症(SBMA)はX染色体上のアンドロゲン受容体遺伝子のCAGリピートが異常伸長して起こるX連鎖劣性遺伝の疾患で、成人男性のみに発症する。延髄の運動神経核と脊髄前角細胞(下位運動ニューロン)が変性し、30〜60歳ころに四肢近位筋優位の筋力低下・筋萎縮で発症、球麻痺(構音障害・嚥下障害)、舌萎縮、口周囲などの線維束性収縮が加わって数十年の単位で緩徐に進行する。手指の振戦が発症に先行・合併することも多い。本例の発症年齢、緩徐な経過、球症状、舌萎縮、顔面筋の線維束性収縮、手の動作時振戦、男性同胞の発症は、すべてSBMAに合致する。さらにアンドロゲン受容体の機能低下による女性化乳房、精巣萎縮、精子形成障害などの症状や、血清CKの上昇、耐糖能異常・脂質異常症などの合併もよく知られている。
- ×c. 遺伝性脊髄小脳変性症
誤り。遺伝性脊髄小脳変性症は、小脳やその連絡路の変性により運動失調(ふらつき歩行、四肢の協調運動障害、断綴性言語など)を主症状とする疾患群である。わが国ではMachado-Joseph病(SCA3)、SCA6、SCA31、歯状核赤核淡蒼球ルイ体萎縮症(DRPLA)などが多く、SCA1・2・3・6・DRPLAなどはSBMAと同じCAGリピート病であり、多くは常染色体優性遺伝である。病型により錐体路徴候や錐体外路徴候、末梢神経障害を伴うこともあるが、本例では主症状が筋力低下・筋萎縮であり、失調症状の記載がないため合わない。
- ×d. Charcot-Marie-Tooth病
誤り。Charcot-Marie-Tooth病は遺伝性の末梢神経障害(遺伝性運動感覚ニューロパチー)で、最多の病型(CMT1A)はPMP22遺伝子の重複による常染色体優性遺伝である。多くは小児期〜20歳代に発症し、下腿・足など四肢遠位部の筋萎縮・筋力低下が緩徐に進む。下腿の筋萎縮による逆シャンペンボトル様の下肢、凹足、前脛骨筋・腓骨筋群の筋力低下による下垂足(鶏歩)、手袋靴下型の感覚障害が特徴である。球麻痺や舌萎縮、顔面筋の線維束性収縮をきたすことは通常なく、本例とは合わない。
- ×e. Becker型進行性筋ジストロフィー
誤り。Becker型筋ジストロフィーは、X染色体上のジストロフィン遺伝子の変異(インフレーム変異のため、ジストロフィンが量的・質的に不完全ながら残存する)によるX連鎖劣性遺伝の筋疾患である。Duchenne型より軽症で、多くは小児期〜青年期に発症し、腰帯部など近位筋優位の筋力低下、腓腹筋の仮性肥大、血清CKの著明な高値、心筋症の合併が特徴である。X連鎖劣性遺伝という点は本例と共通するが、筋そのものの病気(筋原性疾患)であるため、線維束性収縮や舌萎縮といった下位運動ニューロン障害の所見は生じず、球麻痺も通常みられない。
球脊髄性筋萎縮症(SBMA)のまとめ
・別名: Kennedy-Alter-Sung病(Kennedy病)。指定難病。 ・原因: X染色体(Xq12)上のアンドロゲン受容体遺伝子第1エクソンのCAGリピート異常伸長(ポリグルタミン病の一つ)。異常なアンドロゲン受容体がテストステロンと結合して核内に集積し、運動ニューロンを障害する。そのため男性でのみ発症し、変異を持つ女性(保因者)は通常無症状か、ごく軽症にとどまる。 ・症状: 成人期(30〜60歳ころ)発症。四肢近位筋優位の筋力低下・筋萎縮、球麻痺(構音障害、嚥下障害、開鼻声)、舌萎縮、口周囲・顔面の線維束性収縮(収縮時に目立つ)、有痛性筋けいれん、手指の姿勢時・動作時振戦。腱反射は低下〜消失し、錐体路徴候は伴わない。感覚神経も軽度に障害され、神経伝導検査で感覚神経活動電位の低下がみられることがある。 ・アンドロゲン不応症状: 女性化乳房、精巣萎縮、精子形成障害・不妊など。 ・検査: 血清CKの上昇(数百〜1,000 IU/L程度が多い)、針筋電図で神経原性変化、耐糖能異常、脂質異常症、肝機能障害。確定診断はアンドロゲン受容体遺伝子のCAGリピート数の測定による。 ・経過: 非常に緩徐で生命予後は比較的良いが、進行期には嚥下障害による誤嚥性肺炎や呼吸機能低下が問題となる。 ・治療: わが国では、テストステロン分泌を抑えるLH-RHアゴニスト(リュープロレリン)が進行抑制を目的とした治療薬として承認されている。そのほかリハビリテーション、嚥下訓練、誤嚥防止などの対症療法を行う。
CAGリピート病(ポリグルタミン病)
Huntington病、SBMA、脊髄小脳変性症の一部(SCA1・2・3・6・7・17)、歯状核赤核淡蒼球ルイ体萎縮症(DRPLA)。SBMA以外は常染色体優性遺伝である。優性遺伝のものでは、世代を経るごとにリピート数が伸びて発症が早まり重症化する表現促進現象がみられる。
病変部位による鑑別の整理
・大脳基底核(線条体): Huntington病 → 舞踏運動、認知症、精神症状 ・下位運動ニューロン: SBMA、脊髄性筋萎縮症(SMA) → 筋萎縮、線維束性収縮、腱反射低下 ・上位+下位運動ニューロン: ALS → 上記に加え腱反射亢進、病的反射 ・小脳: 脊髄小脳変性症 → 運動失調 ・末梢神経: Charcot-Marie-Tooth病 → 遠位筋萎縮、凹足、感覚障害 ・筋: 筋ジストロフィー → 近位筋優位の筋力低下、CK著明高値、線維束性収縮なし
POINT
・成人男性、緩徐進行性の四肢筋力低下+球麻痺+舌萎縮+口周囲・顔面の線維束性収縮 → 球脊髄性筋萎縮症(SBMA)。 ・SBMAはアンドロゲン受容体遺伝子のCAGリピート伸長によるX連鎖劣性遺伝で、男性のみに発症する。 ・純粋な下位運動ニューロン障害であり、錐体路徴候を伴わない点、数十年単位の緩徐な経過でALSと区別する。 ・女性化乳房、精巣萎縮、CK上昇、耐糖能異常、手指振戦の合併が特徴。 ・治療薬としてリュープロレリン(LH-RHアゴニスト)がある。