舌がやせ、口元がピクつく―20年かけて進む男性の球麻痺、球脊髄性筋萎縮症を見抜く
第118回医師国家試験 D問題 第56問
国試問題にチャレンジ
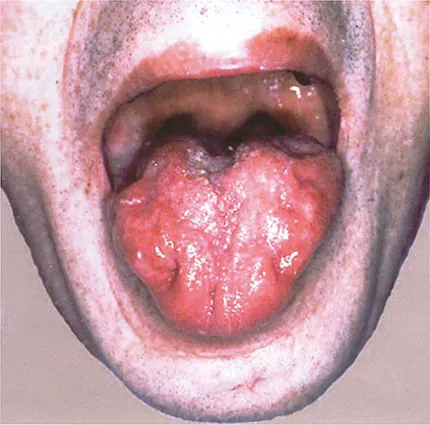
55歳の男性。嚥下障害を主訴に来院した。35歳ごろに両手に粗大な動作時振戦と下肢の筋力低下が出現し,徐々に進行した。40歳ごろには上肢にも筋力低下がみられるようになった。50歳ごろには,呂律が回りにくくなり,半年前から嚥下障害が出現し開鼻声になった。平地歩行はかろうじて可能である。発話の際に顔面筋の線維束性収縮が認められる。患者は3人兄弟の末子で兄が同じ症状を示すという。挺舌時の写真を示す。 最も考えられるのはどれか。
- a.Huntington病
- b.球脊髄性筋萎縮症
- c.副腎白質ジストロフィー
- d.Charcot-Marie-Tooth病
- e.Becker型進行性筋ジストロフィー
対話形式の解説
 ドクター
 医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター
まとめ
成人男性に、四肢と球部の下位運動ニューロン障害(筋力低下、舌萎縮、顔面の線維束性収縮、球麻痺)が年単位で緩徐に進行し、男性同胞にも同様の症状がある場合は、球脊髄性筋萎縮症(SBMA)を考えます。SBMAはX染色体上のアンドロゲン受容体遺伝子のCAGリピート伸長によるX連鎖潜性遺伝疾患で、手指の動作時振戦、女性化乳房、CK上昇を伴いやすく、上位運動ニューロン徴候を欠いて腱反射が低下する点がALSとの鑑別点です。Huntington病は線条体の障害、副腎白質ジストロフィーの成人型は上位運動ニューロン障害が中心、Charcot-Marie-Tooth病は感覚障害を伴う末梢神経障害、Becker型筋ジストロフィーは筋原性疾患であり、いずれも本例の病像とは合いません。治療にはリュープロレリンによる抗アンドロゲン療法と嚥下障害への対応が重要です。障害部位を神経原性か筋原性か、上位か下位かで整理し、経過と遺伝形式で絞り込む考え方は、神経変性疾患全般の鑑別の基本となります。
解答・解説
正解はbです
所見の整理
・55歳の男性。35歳ごろから約20年かけて緩徐に進行している。 ・初発症状は両手の粗大な動作時振戦と下肢の筋力低下で、その後上肢の筋力低下も加わった。 ・50歳ごろから構音障害(呂律が回りにくい)、半年前から嚥下障害と開鼻声 → 延髄の脳神経(舌咽・迷走・舌下神経)が支配する筋の障害、すなわち球麻痺である。 ・発話時の顔面筋の線維束性収縮(fasciculation)→ 下位運動ニューロン(二次運動ニューロン)障害の徴候である。顔面では口周囲の筋にみられやすい(contraction fasciculation)。 ・挺舌時の写真では舌の萎縮が認められる → 舌下神経核レベルの下位運動ニューロン障害を示す。 ・3人兄弟の末子で兄も同症状 → 遺伝性疾患が示唆される。男性同胞に発症しており、X連鎖性の遺伝形式とも矛盾しない。
診断へのプロセス
四肢と球部の両方に下位運動ニューロン徴候(筋萎縮、線維束性収縮)がそろっており、病変の主座は運動ニューロンと考えられる。筋疾患(筋ジストロフィー)では線維束性収縮や舌の萎縮は通常みられず、末梢神経疾患であるCharcot-Marie-Tooth病では球麻痺は起こりにくい。運動ニューロン疾患の代表は筋萎縮性側索硬化症(ALS)だが、ALSは上位運動ニューロン徴候(腱反射亢進、病的反射)も伴い、多くは発症から数年で呼吸不全に至る。本例は20年の経過でなお歩行可能という非常に緩徐な進行、成人男性の発症、同胞発症(遺伝性)、そして球脊髄性筋萎縮症(spinal and bulbar muscular atrophy:SBMA)に特徴的な手指の粗大な姿勢時・動作時振戦を備えており、SBMAが最も考えられる。
選択肢考察
- ×a. Huntington病
誤り。Huntington病は第4染色体上のHTT(ハンチンチン)遺伝子のCAGリピート伸長による常染色体顕性(優性)遺伝疾患で、世代を経るごとに発症が早まり重症化する表現促進現象がみられる。主病変は線条体(特に尾状核)で、舞踏運動などの不随意運動、易怒性・抑うつなどの精神症状、進行性の認知機能障害が三主徴である。頭部画像では尾状核萎縮による側脳室前角の拡大がみられる。下位運動ニューロン障害による舌萎縮や線維束性収縮はきたさない。
- ○b. 球脊髄性筋萎縮症
正しい。球脊髄性筋萎縮症(SBMA、Kennedy-Alter-Sung症候群)は、X染色体上のアンドロゲン受容体遺伝子のCAGリピート伸長によるX連鎖潜性(劣性)遺伝の運動ニューロン疾患で、成人男性(多くは30〜60歳)に発症する。脳幹運動神経核と脊髄前角の下位運動ニューロンが選択的に障害され、四肢近位筋優位の筋力低下・筋萎縮、球麻痺(構音・嚥下障害)、舌萎縮、顔面(特に口周囲)の線維束性収縮をきたす。上位運動ニューロン徴候は認めず、腱反射はむしろ低下する。発症に先行して手指の動作時振戦がみられることが多い。本例の緩徐な経過、振戦、球麻痺、舌萎縮、顔面の線維束性収縮、男性同胞の発症はいずれも本症に合致する。
- ×c. 副腎白質ジストロフィー
誤り。副腎白質ジストロフィー(adrenoleukodystrophy:ALD)はABCD1遺伝子異常によるX連鎖潜性遺伝のペルオキシソーム病で、極長鎖脂肪酸が蓄積し、中枢神経の進行性脱髄と副腎不全をきたす。典型は学童期男児の小児大脳型で、学業不振や行動異常、視力・聴力障害から急速に進行する。成人では痙性対麻痺を主体とする副腎脊髄ニューロパチー(adrenomyeloneuropathy:AMN)型をとることがあるが、これは上位運動ニューロン障害(痙性歩行)が中心であり、舌萎縮や線維束性収縮を伴う下位運動ニューロン優位の病像とは異なる。
- ×d. Charcot-Marie-Tooth病
誤り。Charcot-Marie-Tooth病は遺伝性運動感覚性ニューロパチーで、多数の原因遺伝子が知られ、遺伝形式も常染色体顕性・潜性・X連鎖とさまざまである(最多はPMP22遺伝子重複による常染色体顕性のCMT1A)。多くは小児期〜青年期に発症し、下肢遠位部優位の筋萎縮(逆シャンパンボトル様)、凹足、鶏歩、手袋靴下型の感覚障害をきたす。病変は末梢神経であり、球麻痺や舌萎縮は通常みられない。
- ×e. Becker型進行性筋ジストロフィー
誤り。Becker型筋ジストロフィーはジストロフィン遺伝子の変異(読み枠が保たれる欠失など)によるX連鎖潜性遺伝の筋疾患で、Duchenne型より軽症・緩徐進行である。腰帯・大腿の近位筋優位の筋力低下、腓腹筋の仮性肥大、血清CKの著明高値、心筋症の合併がみられる。筋原性疾患であるため、神経原性変化を示す線維束性収縮や舌萎縮はきたさない。
球脊髄性筋萎縮症(SBMA)の要点
・原因:アンドロゲン受容体(AR)遺伝子エクソン1のCAGリピート伸長(正常はおおむね30前後以下、患者では約40以上)。伸長したポリグルタミン鎖をもつ異常AR蛋白が、テストステロンと結合して核内に移行・蓄積し、運動ニューロンを障害する(ポリグルタミン病の一つ)。リピート数が長いほど発症が早い傾向がある。 ・遺伝形式:X連鎖潜性遺伝。発症は男性のみで、女性保因者は通常無症状か軽微である(女性はテストステロン濃度が低いため)。 ・神経症状:四肢近位筋優位の筋力低下・筋萎縮、球麻痺、舌萎縮、顔面(口周囲)の線維束性収縮、手指の振戦、腱反射低下、有痛性筋けいれん。軽度の感覚障害(感覚神経活動電位の低下)を伴うことがある。 ・神経系以外:アンドロゲン受容体の機能低下を反映した女性化乳房、精巣萎縮、性機能低下。耐糖能異常や脂質異常症、肝機能障害を伴うこともある。 ・検査:血清CKは神経原性疾患としては高値を示すことが多い。針筋電図で神経原性変化。確定診断はAR遺伝子のCAGリピート伸長を確認する遺伝子検査。 ・治療:異常AR蛋白の核内集積を抑える目的で、LH-RHアナログ(リュープロレリン)による抗アンドロゲン療法が保険適用となっている。リハビリテーション、嚥下障害への対応(誤嚥性肺炎が主な死因となる)も重要。 ・予後:進行は緩徐で、ALSと比べ生命予後ははるかに良い。
ALSとの鑑別
ALSは上位・下位運動ニューロンの両方が障害され、腱反射亢進や病的反射を伴い、多くは発症後数年で呼吸筋麻痺に至る。舌萎縮と線維束性収縮をみるとALSが想起されやすいが、緩徐進行・男性・家族歴・振戦・女性化乳房があればSBMAを考える。両者の取り違えは予後説明や治療機会に大きく影響する。
CAGリピート病(ポリグルタミン病)
Huntington病、SBMA、脊髄小脳失調症(SCA1・2・3・6・7・17)、歯状核赤核淡蒼球ルイ体萎縮症(DRPLA)などがある。
POINT
・舌萎縮+顔面の線維束性収縮+球麻痺+四肢の下位運動ニューロン障害+緩徐進行の成人男性 → 球脊髄性筋萎縮症(SBMA)。 ・SBMAはアンドロゲン受容体遺伝子のCAGリピート伸長によるX連鎖潜性遺伝疾患で、男性のみ発症する。 ・手指の動作時振戦、女性化乳房、精巣萎縮、CK上昇を伴いやすい。 ・上位運動ニューロン徴候はなく、腱反射は低下する(ALSとの鑑別点)。 ・治療としてリュープロレリン(LH-RHアナログ)が保険適用。